Aperçu
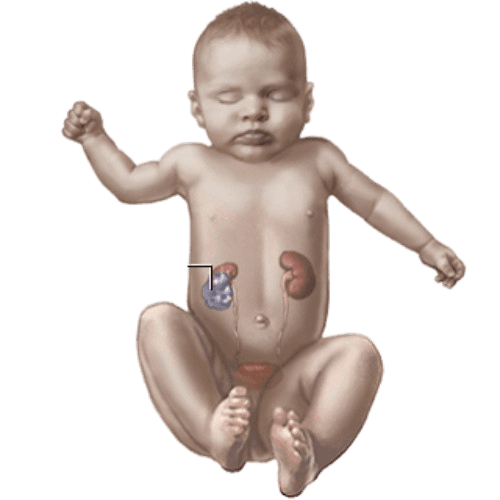
La tumeur de Wilms est un cancer du rein de l'enfant qui provient de cellules précurseurs rénales embryonnaires, se manifestant le plus souvent avant l'âge de cinq ans.
Une détection précoce, une stadification précise, des approches chirurgicales épargnant le néphron lorsque cela est possible et des protocoles de chimiothérapie adaptés permettent d'obtenir des taux de guérison élevés et de préserver la fonction rénale et la croissance future.
Aperçu et contexte clinique
Malignité embryonnaire rénale pédiatrique
La tumeur de Wilms trouve son origine dans des restes néphrogéniques primitifs et peut être sporadique ou associée à des syndromes génétiques (WAGR, Denys-Drash, Beckwith-Wiedemann).
La reconnaissance des caractéristiques syndromiques permet une surveillance précoce et un conseil familial.
- Groupe d'âge : Affecte principalement les enfants de moins de cinq ans, la plupart des cas étant diagnostiqués entre 2 et 4 ans, ce qui rend la surveillance pédiatrique essentielle pour les groupes à risque.
- Associations génétiques : Des syndromes tels que WAGR et Beckwith-Wiedemann augmentent le risque et justifient une évaluation génétique ainsi que des programmes de dépistage familial coordonnés.
- Biologie tumorale : Les tumeurs de Wilms sont généralement unilatérales mais peuvent être bilatérales ; l'histologie et la stadification influencent l'intensité de la chimiothérapie et l'approche chirurgicale.
Symptômes, signes et présentation
La présentation typique comprend une masse abdominale asymptomatique découverte par un parent ou un clinicien ; d'autres signes peuvent inclure des douleurs abdominales, une hématurie ou une hypertension.
Une évaluation rapide est nécessaire lorsqu'une masse est palpée.
- Gonflement abdominal ou masse : Une masse abdominale ou lombaire indolore et unilatérale est la présentation classique et incite souvent à réaliser une imagerie telle qu'une échographie pour une évaluation plus approfondie.
- Signes systémiques : Une fièvre, une hématurie, un manque d'appétit ou une perte de poids peuvent survenir mais sont moins fréquents ; l'hypertension peut résulter d'une sécrétion de rénine par la tumeur.
- Signal d'alarme : Toute masse abdominale palpable chez un enfant nécessite une orientation urgente vers un spécialiste pour une imagerie et une évaluation oncologique afin d'éviter tout retard dans le traitement.
Méthodes de diagnostic et examens
Imagerie, biopsie et tests génétiques
Le diagnostic commence généralement par une échographie abdominale suivie d'une TDM ou d'une IRM avec injection pour la stadification ; les tests génétiques sont envisagés en cas de maladie syndromique ou bilatérale.
Le diagnostic tissulaire guide la classification histologique si nécessaire.
- Échographie et TDM/IRM : L'échographie est l'imagerie de première intention pour localiser une masse rénale ; la TDM ou l'IRM fournit des informations détaillées sur la stadification, l'atteinte vasculaire et l'évaluation du rein controlatéral.
- Bilan de laboratoire : Des analyses sanguines de base, incluant la fonction rénale, la numération formule sanguine et l'analyse d'urines, aident à planifier des soins périopératoires et chimiothérapeutiques sûrs.
- Évaluation génétique : Des tests chromosomiques et génétiques sont recommandés pour les enfants présentant des caractéristiques syndromiques ou des tumeurs bilatérales afin d'orienter la surveillance et le conseil familial.
Options de traitement et techniques chirurgicales
Le traitement utilise des protocoles multimodaux combinant chirurgie et chimiothérapie ; la radiothérapie est réservée à certains cas de stade supérieur ou récurrents.
La chirurgie conservatrice du néphron est privilégiée lorsque la maladie bilatérale ou de petits reins controlatéraux justifient la préservation rénale.
- Chirurgie : La néphrectomie radicale pour les tumeurs unilatérales est la norme lorsqu'elle est réalisable ; la néphrectomie partielle ou les interventions conservatrices du néphron sont employées pour les lésions bilatérales ou de petite taille afin de préserver la fonction rénale.
- Chimiothérapie : Les schémas de chimiothérapie adjuvante et parfois néoadjuvante réduisent considérablement le risque de rechute et sont adaptés en fonction du stade et de l'histologie selon les protocoles d'oncologie pédiatrique établis.
- Radiothérapie et de rattrapage : La radiothérapie est utilisée pour la maladie résiduelle, les tumeurs de stade avancé ou les récidives ; des protocoles de rattrapage et des essais cliniques sont disponibles dans des centres spécialisés.
Rétablissement, risques et pronostic
Grâce aux protocoles de traitement modernes, la survie globale dépasse 90 % pour de nombreuses tumeurs de Wilms de stade précoce.
Une surveillance à long terme permet de surveiller la fonction rénale, la croissance et les effets tardifs du traitement, y compris le risque de malignité secondaire.
Pourquoi nous choisir
CureU Healthcare offre une expertise en oncologie pédiatrique, des chirurgiens pédiatriques expérimentés, un conseil génétique et des soins de support axés sur la famille afin d'optimiser les taux de guérison tout en préservant la fonction des organes et le développement de l'enfant.
Nous coordonnons le suivi à long terme et les soins aux survivants adaptés à chaque enfant.
Conclusion
La tumeur de Wilms se traite très bien lorsqu'elle est prise en charge rapidement par une équipe spécialisée en oncologie pédiatrique.
Un diagnostic précoce, une planification chirurgicale appropriée et une chimiothérapie standardisée produisent d'excellents résultats à long terme pour la plupart des enfants.